Neuropathie Optique Héréditaire de Leber (NOHL)1-5

La NOHL est la maladie mitochondriale la plus répandue au monde et une cause importante de cécité héréditaire chez les jeunes adultes. Due à des mutations héréditaires de l’ADN mitochondrial, elle entraîne une perte de la vue soudaine, généralement irréversible, avec un impact majeur sur l’autonomie et la qualité de vie des patients.
Transmission maternelle

1 personne sur 50 000 touchée¹

Les hommes représentent 75-80 % des cas

15-35 ans : âge typique d’apparition de la maladie

Cécité dans l’année suivant l’apparition des premiers symptômes

Aucun traitement curatif

L’expérience des patients

Une survenue brutale et indolore

La NOHL apparaît soudainement, sans signe d’alerte ni douleur. La perte visuelle débute le plus souvent dans un premier œil, avec une atteinte de la vision centrale.

Une évolution inéluctable vers la perte d’acuité visuelle

Le second œil est généralement atteint dans un délai de quelques semaines à quelques mois après le premier. À mesure que la maladie progresse, le déficit visuel s’étend, ne laissant progressivement qu’un champ visuel périphérique restreint. Chez la plupart des patients atteints de NOHL, cette évolution conduit à une cécité légale dans l’année suivant l’apparition de la perte de vision.

Vivre au quotidien avec la NOHL

La perte de la vue survient souvent à un âge où se construisent les études, la carrière et l’indépendance, bouleversant profondément les projets de vie. Cette rupture a un fort retentissement émotionnel pour les patients et leurs familles, y compris les proches porteurs de la mutation. La NOHL est également associée à une prévalence plus élevée du tabagisme et d’une consommation excessive d’alcool.

Comprendre le mécanisme de la maladie

L’origine génétique

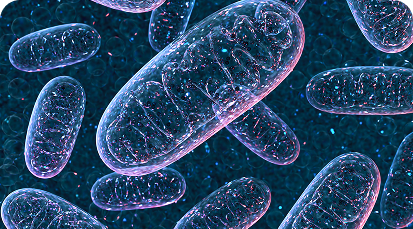
La NOHL est liée à des mutations de gènes mitochondriaux, principalement ND1, ND4 et ND6, la mutation ND4 (m.11778G>A) représentant environ 70 % des cas dans le monde. Ces gènes contribuent au fonctionnement du Complexe I, un complexe enzymatique clé de la production d’énergie dans les mitochondries, qui fournissent aux cellules l’énergie nécessaire à leur activité.

Stress oxydatif et dommages cellulaires

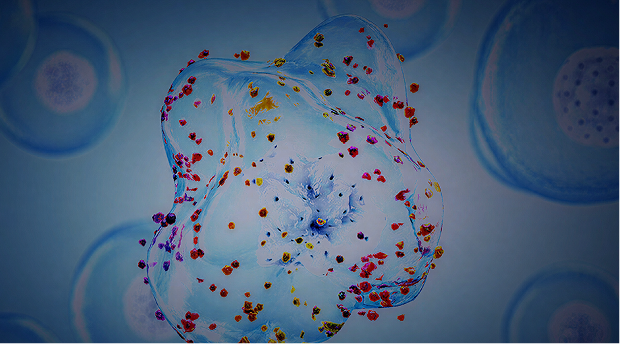
Lorsque le Complexe I est altéré, la respiration cellulaire s’interrompt, entraînant une accumulation d’espèces réactives de l’oxygène. Le stress oxydatif qui en résulte fragilise les cellules, les expose à des perturbations métaboliques, provoquant des lésions et pouvant conduire à la mort cellulaire.

La perte visuelle

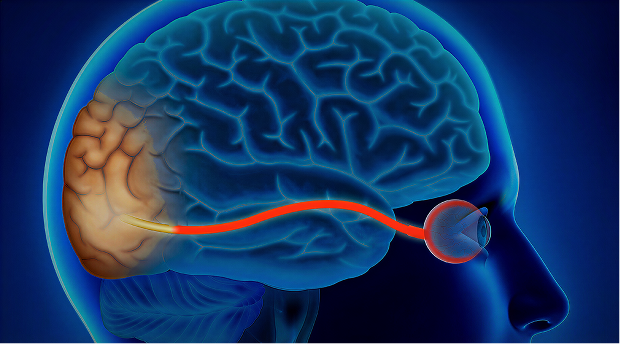
Situées dans la couche la plus interne de la rétine, les cellules ganglionnaires rétiniennes nécessitent une grande quantité d’énergie pour traiter l’information visuelle et la transmettre au cerveau. Privées d’énergie et endommagées par le stress oxydatif, ces cellules perdent leur capacité à transmettre les signaux visuels le long de leurs prolongements nerveux, qui constituent le nerf optique. Leur dégénérescence entraîne une perte de vision rapide, généralement irréversible.

The LHON Patient Journey

Historical Perspective

First described in the 19th century, LHON has evolved from clinical description to a mitochondrial genetic understanding. Today it is recognized as the most common inherited mitochondrial disease and a benchmark condition in neuro-ophthalmology.

Current Treatment Landscape

There is currently no approved therapy that prevents or reverses vision loss in LHON patients. The only approved therapy, idebenone, is available only in some markets. Research continues to pursue effective treatments for a population with high unmet need.

Diagnosis & Patient Care

Diagnosis is confirmed by genetic testing for mitochondrial DNA variants (most commonly in the ND1, ND4, ND6 genes). Suspected cases should be referred to a neuro-ophthalmologist for definitive diagnosis. Early recognition helps patients access low-vision resources and clinical research opportunities.

Contactez notre équipe pour toute question.

  1. Zeng LH, Priglinger C, Klopstock T. Leber’s hereditary optic neuropathy – current status of idebenone and gene replacement therapies. Med Genet. 2025;37(1):57-63. doi:10.1515/medgen-2024-2066
  2. Esmaeil A, Ali A, Behbehani R. Leber’s hereditary optic neuropathy: update on current diagnosis and treatment. Front Ophthalmol (Lausanne). 2023;2:1077395. doi:10.3389/fopht.2022.1077395
  3. Poincenot L, Pearson AL, Karanjia R. Demographics of a large international population of patients affected by Leber’s hereditary optic neuropathy. Ophthalmology. 2020;127(5):679-88. doi:10.1016/j.ophtha.2019.11.014
  4. Lawrence C, Williams E, Mumford A, Bojakowski S, Benedicto J, Lloyd A. Leber hereditary optic neuropathy: utilities and carer burden from British and Irish participants. Orphanet J Rare Dis. 2025;20(1):219. doi:10.1186/s13023-025-03737-w
  5. Rabenstein A, Catarino CB, Rampeltshammer V, Schindler D, Gallenmüller C, Priglinger C, et al. Smoking and alcohol, health-related quality of life and psychiatric comorbidities in Leber’s hereditary optic neuropathy mutation carriers: a prospective cohort study. Orphanet J Rare Dis. 2021;16(1):127. doi:10.1186/s13023-021-01724-5
  6. Hedström J, Nilsson M, Engvall M, Williams PA, Venkataraman AP. Health-related quality of life and tobacco and alcohol consumption in Leber hereditary optic neuropathy in Sweden. Front Ophthalmol (Lausanne). 2026;6:1791334. doi:10.3389/fopht.2026.1791334