La RP est la maladie rétinienne héréditaire la plus répandue au monde et l’une des principales causes de déficience visuelle et de cécité, débutant souvent dès l’enfance ou à l’adolescence. Due à diverses mutations génétiques héréditaires, elle provoque une perte de la vue progressive et irréversible, avec des répercussions importantes sur l’autonomie et la qualité de vie des patients.
Plus de 1,5 million de personnes touchées dans le monde¹
1 personne sur 4 000 atteinte¹
Plus de 100 gènes peuvent être à l’origine de la RP
Les symptômes apparaissent souvent dès l’enfance ou à l’adolescence
Une perte visuelle progressive, évoluant sur plusieurs années
Aucun traitement curatif
L’expérience des patients
Une apparition lente et souvent silencieuse
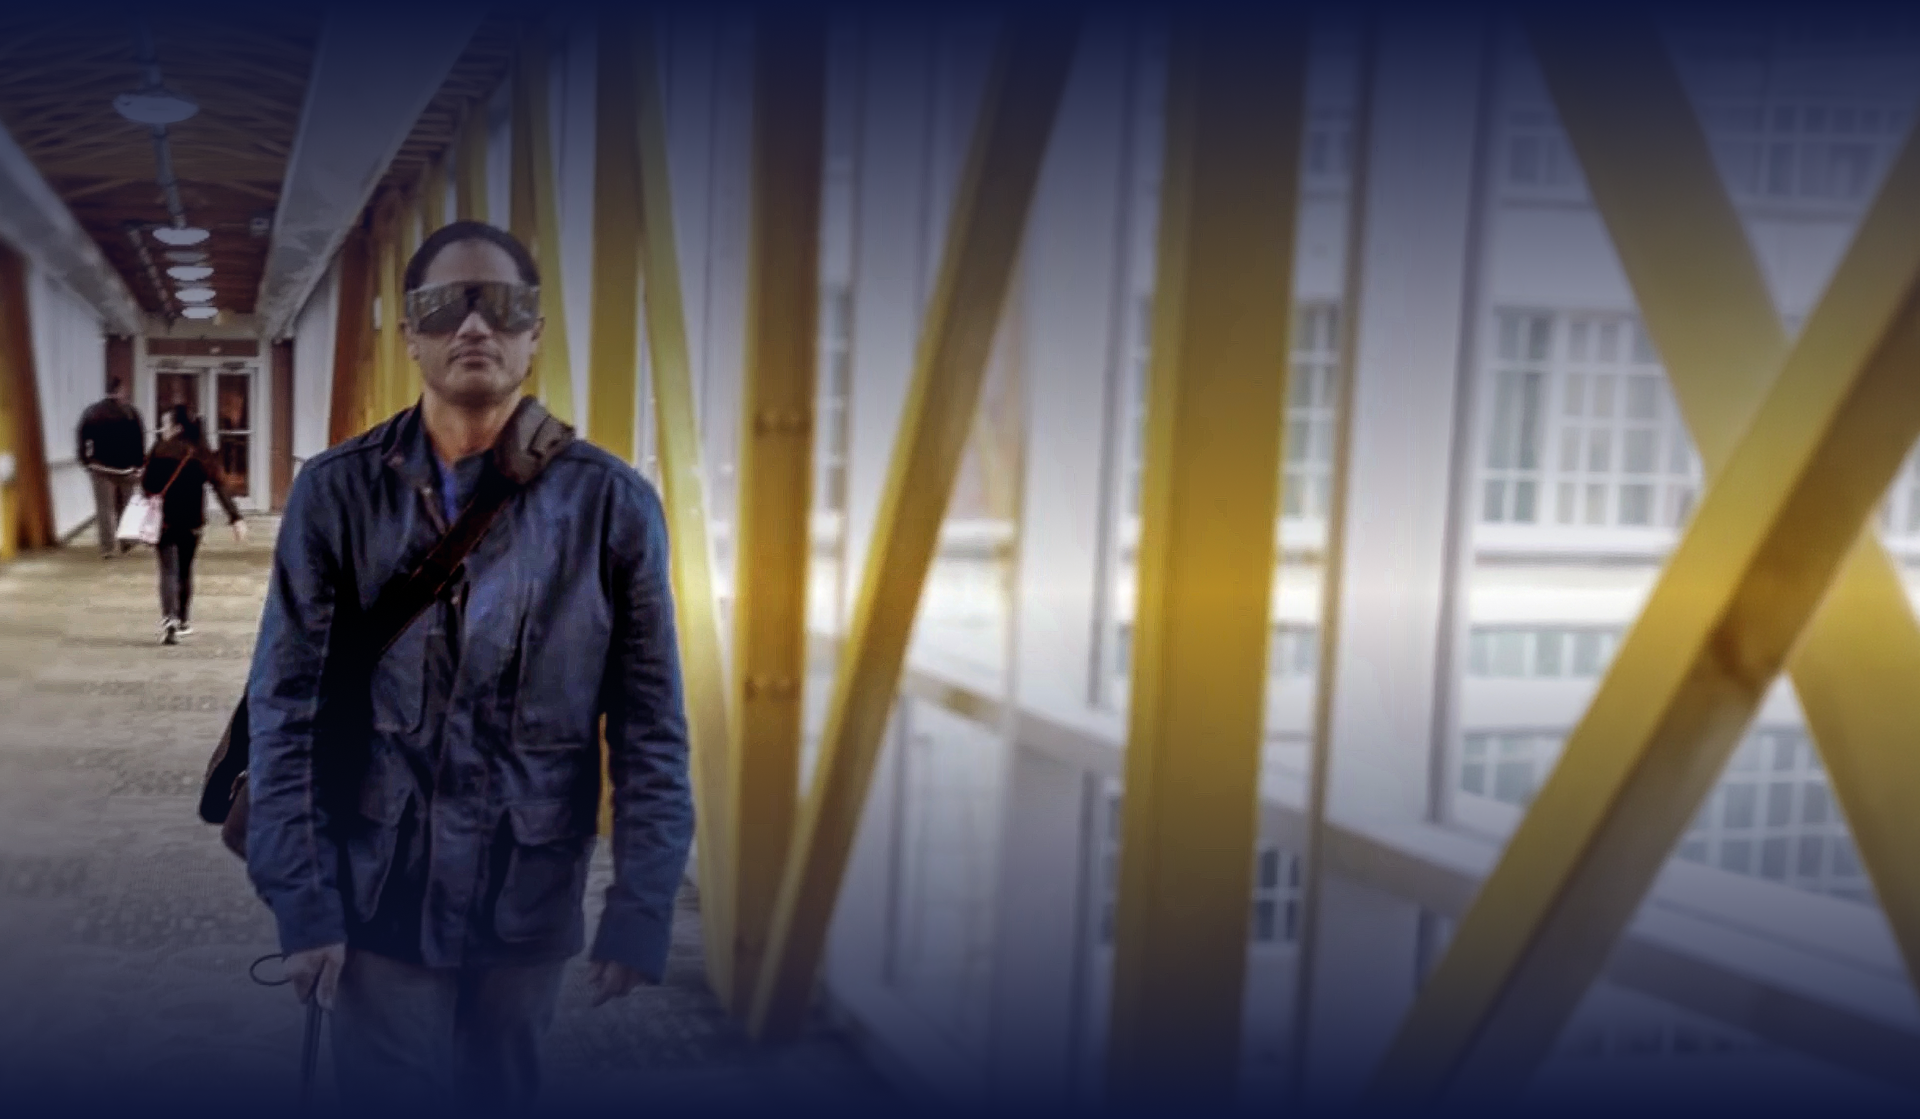
La RP s’installe le plus souvent de façon discrète. Les premiers signes apparaissent généralement par une gêne en faible luminosité ou la nuit, alors que la vision de jour reste normale. Comme la lecture et la vision centrale sont habituellement préservées au début, la maladie peut longtemps passer inaperçue ou être attribuée à une simple difficulté de vision nocturne.
De la cécité nocturne à la vision en tunnel
Avec la progression de la RP, la disparition progressive des photorécepteurs en bâtonnets réduit peu à peu la vision périphérique. Les patients peuvent alors heurter des objets situés sur les côtés, se sentir moins à l’aise dans des lieux inconnus ou perdre confiance au volant, en particulier la nuit. Au fil des années, parfois des décennies, le champ visuel se resserre jusqu’à former une « vision en tunnel ». Aux stades avancés, la vision centrale peut également être touchée lorsque les photorécepteurs à cônes sont atteints.
Vivre au quotidien avec la RP
La RP apparaît souvent pendant la scolarité ou au début de l’âge adulte, à un moment clé de la construction personnelle et professionnelle. Sa progression peut limiter l’autonomie et influencer les choix de carrière et les perspectives d’emploi. Ces bouleversements exposent de nombreux patients atteints de RP à la dépression, à l’anxiété et à l’isolement social, et peuvent également peser lourdement sur leurs familles.
Comprendre le mécanisme de la maladie
L’origine génétique
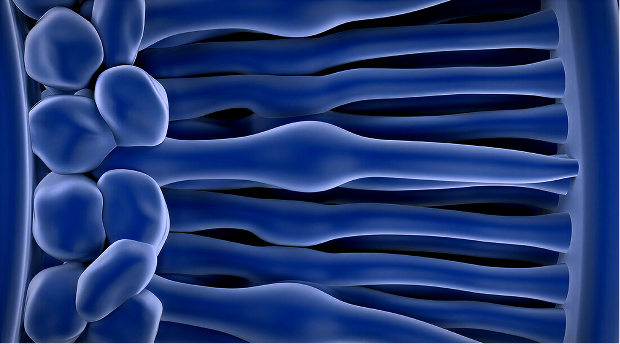
La RP est provoquée par des mutations touchant plus de 100 gènes distincts (y compris dans les formes syndromiques), transmises selon un mode autosomique dominant, autosomique récessif ou lié à l’X. Ces mutations perturbent des mécanismes biologiques essentiels au fonctionnement des photorécepteurs ou de l’épithélium pigmentaire rétinien qui les soutient. Les photorécepteurs sont les cellules de la rétine qui captent la lumière et la convertissent en signaux électriques transmis au cerveau.
Stress oxydatif et lésions cellulaires
Dans la plupart des formes de RP, les photorécepteurs en bâtonnets, essentiels à la vision nocturne et périphérique, dégénèrent en premier. Cette perte initiale entraîne un déséquilibre métabolique, un stress oxydatif et une diminution des facteurs de soutien au sein de la rétine, qui altèrent ensuite les photorécepteurs à cônes voisins, impliqués dans la perception des détails et des couleurs.
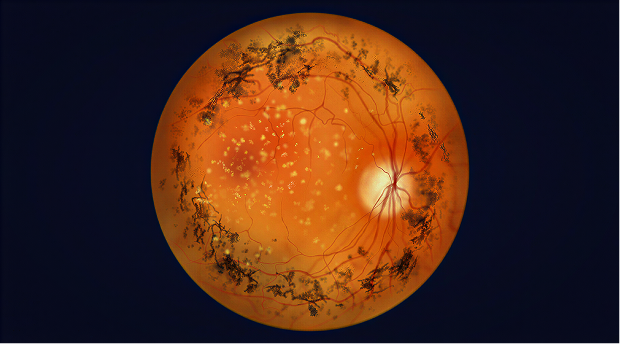
La perte visuelle
À mesure que les photorécepteurs dégénèrent, les signaux lumineux transmis à travers la rétine jusqu’au nerf optique diminuent. Le cerveau reçoit alors une information visuelle de plus en plus fragmentée, cette dégénérescence cellulaire se traduisant par l’apparition de zones aveugles éparses, une réduction progressive du champ visuel (vision en tunnel) et, chez de nombreux patients, une perte de vision sévère pouvant aller jusqu’à la cécité légale.
The RP Patient Journey
Historical Perspective
Described in the 19th century from its characteristic pigment deposits and narrowed retinal vessels, RP was long understood only as a clinical pattern. Advances in clinical research transformed RP into a prototype inherited retinal dystrophy. Today, it is recognized as the most common inherited retinal disease and a key model for understanding genetic blindness.
Current Treatment Landscape
There is currently no cure that halts or reverses RP for most patients. Supportive care, such as low-vision aids, orientation and mobility training, and environmental adaptations, remains central to preserving independence. The first gene therapy, voretigene neparvovec, is approved for a small subset of patients with biallelic RPE65 variants, marking an important milestone but addressing only a fraction of the RP community. Numerous clinical trials in different therapies are underway to meet this high unmet medical need.
Diagnosis & Patient Care
Diagnosis typically begins with a comprehensive eye examination, followed by genetic testing to pinpoint the causative variant when possible. Suspected cases should be referred to a retina specialist or inherited retinal disease center for confirmation and counseling. Early recognition allows patients to access low-vision services, genetic counseling, and participation in clinical research, helping them plan for the future and benefit from emerging therapies.
Contactez notre équipe pour toute question.
REFERENCES:
-
Verbakel SK, van Huet RAC, Boon CJF, den Hollander AI, Collin RWJ, Klaver CCW, et al. Non-syndromic retinitis pigmentosa. Prog Retin Eye Res. 2018;66:157-86. doi:10.1016/j.preteyeres.2018.03.005
-
Pniakowska Z, Dzieża N, Kustosik N, Przybylak A, Jurowski P. Genetic therapies for retinitis pigmentosa: current breakthroughs and future directions. J Clin Med. 2025;14(16):5661. doi:10.3390/jcm14165661
-
Colombo L, Baldesi J, Martella S, Quisisana C, Antico A, Mapelli L, et al. Managing retinitis pigmentosa: a literature review of current non-surgical approaches. J Clin Med. 2025;14(2):330. doi:10.3390/jcm14020330
-
Heath Jeffery RC, Lo J, Thompson JA, Lamey TM, McLaren TL, DeRoach JN, et al. Driving with retinitis pigmentosa. Ophthalmic Genet. 2023;44(4):352-60. doi:10.1080/13816810.2023.2196338
-
Abu Serhan H, Ahmed A, Sbei O, Kojan W, Chaudhry M, Khalid M, et al. Mental health outcomes in patients with inherited retinal diseases: a systematic review and meta-analysis. Int J Retina Vitreous. 2026;12(1):45. doi:10.1186/s40942-026-00820-7
-
Garip G, Kamal A. Systematic review and meta-synthesis of coping with retinitis pigmentosa: implications for improving quality of life. BMC Ophthalmol. 2019;19(1):181. doi:10.1186/s12886-019-1169-z
-
Demirkol A, Kendir Uguz F, Cavus NM, Demirkol I, Tsang SH. Clinical characteristics and genetic factors in retinitis pigmentosa: a retrospective analysis of a Turkish patient cohort. Med Sci (Basel). 2026;14(1):24. doi:10.3390/medsci14010024
-
Campochiaro PA, Mir TA. The mechanism of cone cell death in retinitis pigmentosa. Prog Retin Eye Res. 2018;62:24-37. doi:10.1016/j.preteyeres.2017.08.004
